コルネリア・デ・ランゲ症候群の真実|寿命の噂と2026年最新診断
出生時に小柄で、特徴的な顔立ちや手足の形態、そして発達の遅れなどを伴う先天性疾患「コルネリア・デ・ランゲ症候群(Cornelia de Lange Syndrome: CdLS)」。1933年にオランダの女性小児科医コルネリア・カタリーナ・デ・ランゲが詳細に報告したことでその名が知られるようになりました。国内でも小児慢性特定疾病および厚生労働省の指定難病(指定難病285)に認定されており、医療費助成や包括的な療育支援の対象となっています。
一方で、インターネット検索やSNS上では「短命なのではないか」「成人期まで生きられないのではないか」といった根拠の乏しい不安の声や、逆に「軽症例では気づかれにくい」という診断の難しさが錯綜しています。2026年現在、遺伝子解析技術の進展と国際的な臨床診断基準(コンセンサスガイドライン)の改定によって、疾患の捉え方は従来の「古典的重症型」中心から「幅広い臨床スペクトラム(連続体)」へと大きく進化を遂げました。医療現場の一次データや当事者家族の手記をもとに、その実態と最新医学の到達点を多角的に整理します。
📌 【この記事の重要ポイントまとめ】
- 要点1:原因の多くは受精卵段階で起きる「NIPBL遺伝子」などの新生突然変異であり、親からの遺伝による再発率は極めて低い(約1%未満)。
- 要点2:「短命」という噂は過去の乳幼児期合併症による誤解であり、胃食道逆流症や呼吸器管理の確立により40〜50代以上の成人期生存例が多数存在する。
- 要点3:2026年現在の医療現場では国際採点システムに基づくスペクトラム診断が定着し、軽症例の早期発見と成人期移行医療(トランジション)が焦点となっている。
【疾患の基礎】コルネリア・デ・ランゲ症候群とは?特徴的な顔貌と濃い眉の医学的背景
コルネリア・デ・ランゲ症候群は、およそ10,000人から30,000人に1人の割合で出生する希少な先天奇形症候群です。全身のさまざまな器官・組織の形成や発達に影響を及ぼすため、小児科、臨床遺伝科、小児外科、眼科、耳鼻咽喉科など複数の専門診療科による連携医療が不可欠となります。
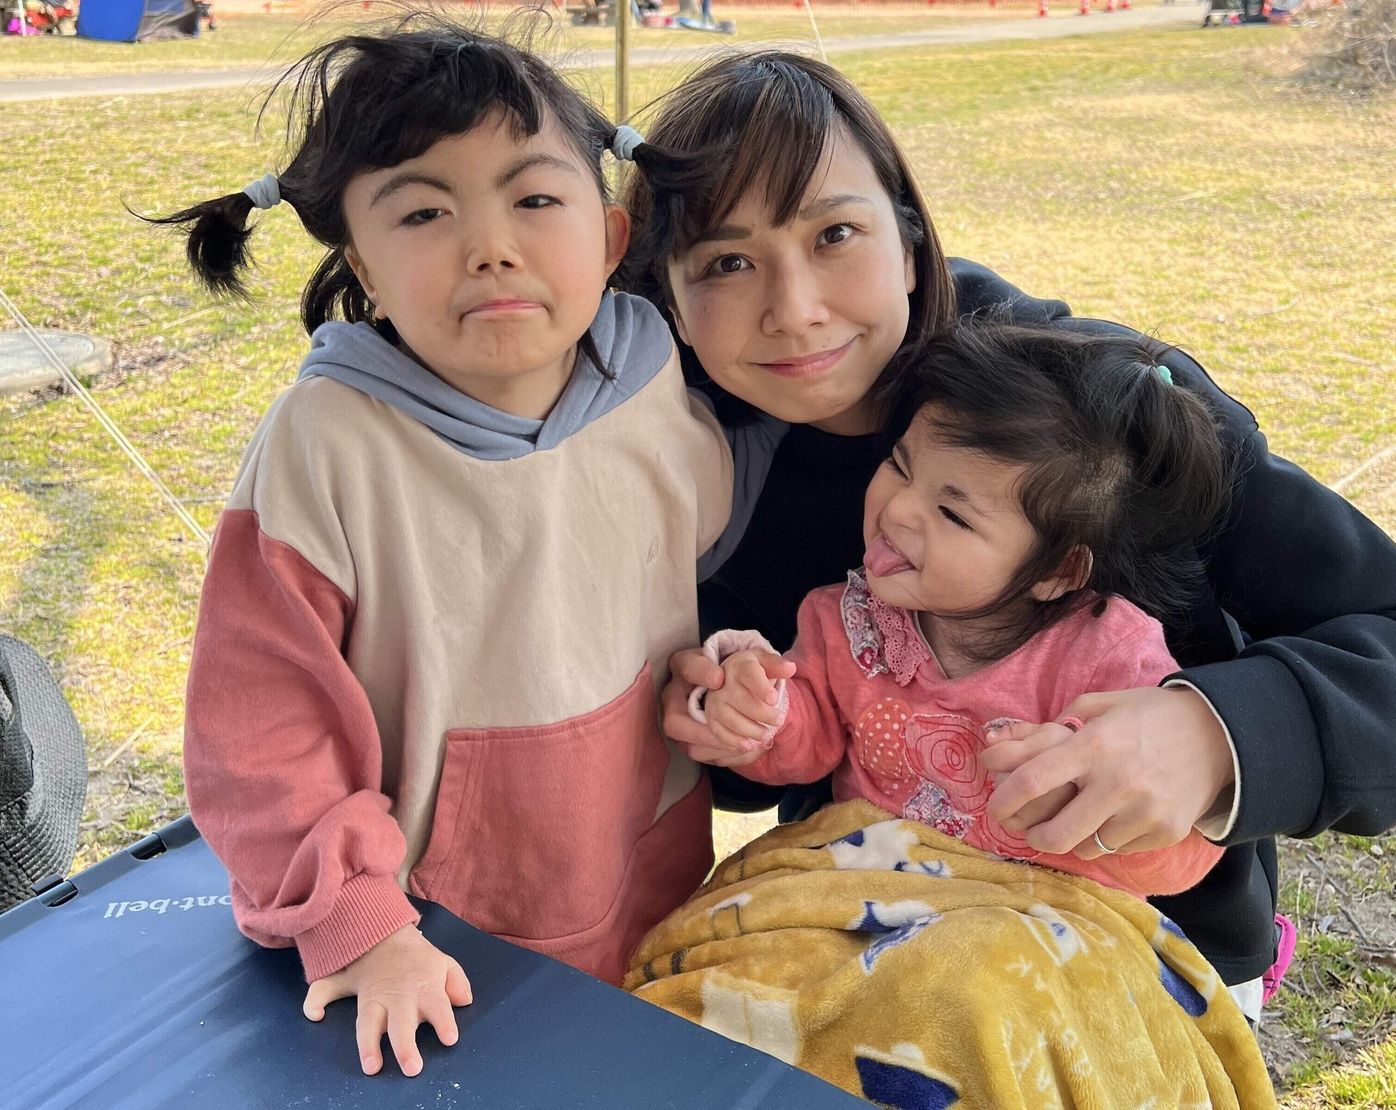
臨床現場において医師が最初に疾患を疑う大きな契機となるのが、本症特有の頭頸部・顔貌の所見です。具体的には以下のような身体的特徴が共通して観察されます。
- 特徴的な顔貌と濃い眉:左右の眉毛が中央でつながる「癒合眉(ゆごうび/synophrys)」、長く濃いまつ毛、弓状に彎曲した整った眉。
- 鼻および口元の形態:鼻根部が低く鼻孔が上を向いた短い鼻、人中(鼻の下の溝)が長く上唇が薄い、口角が下がる「三日月型の口唇」。
- 頭部および四肢の所見:小頭症、手足が小さい「小手足症」、重症例では前腕の短縮や指の欠損・合指症などの四肢奇形。
- 体毛および皮膚:背部や前額部を中心とした全身性の多毛傾向、大理石様皮膚。
かつてはこれらの特徴が顕著に揃った「古典的(クラシック)タイプ」のみが診断されていましたが、臨床現場では軽度の顔貌変化にとどまるケースも幅広く認識されるようになりました。特徴的な顔立ちは単なる形態異常ではなく、遺伝子の働きが胎生期の細胞増殖や組織形成に与えた痕跡であることが医学的に判明しています。
【原因と遺伝】NIPBL遺伝子変異のメカニズムと遺伝カウンセリングの現場実態
コルネリア・デ・ランゲ症候群の直接的な原因は、細胞分裂時に染色体を束ね、遺伝子の発現調節に極めて重要な役割を果たす「コヒーシン複合体(Cohesin complex)」およびその関連因子の遺伝子変異です。近年の分子遺伝学的解析により、本症は「コヒーシノパチー(コヒーシン病)」と呼ばれる疾患群の代表格として位置づけられています。
原因遺伝子として特定されているもののうち、患者の約60〜70%を占めるのが「NIPBL遺伝子変異」です。この遺伝子はコヒーシンを染色体へ正しく乗せるためのローダータンパク質をコードしており、その機能不全が胎生期の全身の遺伝子プログラムの乱れを引き起こします。次いでSMC1A、SMC3、RAD21、HDAC8といった関連遺伝子の変異が報告されています。
ここで家族や当事者にとって極めて重要な事実が、「遺伝形式」の実態です。本症の多くは常染色体顕性(優性)遺伝の形式をとりますが、症例の99%以上は両親の遺伝子に異常のない「孤発例(新生突然変異)」として発生します。つまり、受精卵が形成されるごく初期の段階で偶然生じた塩基配列の変化であり、両親の生活習慣、妊娠中の行動、年齢などに起因するものでは断じてありません。
臨床現場における遺伝カウンセリングでは、第一子が生後まもなく診断された親が「自分のせいでこの病気になったのではないか」と強い自責感に苛まれる場面に直面します。臨床遺伝専門医や認定遺伝カウンセラーは、突然変異のメカニズムを丁寧に解説し、次子再発リスクが一般的な背景リスク(約1%未満、生殖細胞系列モザイクを考慮してもわずか)であることを科学的データに基づいて共有します。科学的な根拠に基づいた説明こそが、家族が根拠のない自責の念から解放されるための第一歩となります。
【データ比較】古典的重症例と軽症例の違い|2026年最新の国際診断基準スコア
コルネリア・デ・ランゲ症候群の臨床像は、出生直後に人工呼吸器管理を必要とする重症例から、通常学校に通い成人後に初めて診断される極めて軽症な例まで、グラデーション状に広がっています。国際学会で策定された「国際合意声明(コンセンサスガイドライン)」では、主症状に点数を配分する客観的採点基準(スコアリングシステム)が導入されています。
診断スコアでは、癒合眉や短い鼻、薄い上唇などの「基本的特徴(各2点)」と、多毛や小頭症、心奇形などの「示唆的特徴(各1点)」を合算し、合計点数によってクラシック型と非クラシック型を厳格に分類します。以下の比較表は、臨床現場における重症型と軽症型の典型的な相違点をまとめたものです。
| 診断・分類項目 | 古典的(クラシック)重症例 | 非古典的(軽症・スペクトラム)例 | 2026年現在の臨床的見解 |
|---|---|---|---|
| 国際診断基準スコア | 11点以上(基本的特徴が3つ以上合致) | 9〜10点、または遺伝子変異陽性例 | 点数基準により遺伝学的検査の優先度が決定される |
| 原因遺伝子の傾向 | NIPBLの切断変異・フレームシフト | NIPBLミスセンス、SMC1A、HDAC8など | 遺伝子型と表現型の相関(Genotype-Phenotype)が明確化 |
| 出生時および身体発育 | 重度の子宮内発育遅延、出生体重2,000g未満 | 軽度の低出生体重、幼児期に低身長が顕在化 | 成長ホルモン分泌不全を合併する例もあり個別追跡が必要 |
| 四肢・臓器合併症 | 前腕欠損、合指症、重度心奇形、横隔膜ヘルニア | 第5指斜指、小手足、軽度の心室中隔欠損など | 外見的奇形が軽微でも内臓スクリーニングは必須 |
| 知的・言語発達 | 重度知的障害、発語の獲得が困難な場合が多い | 軽度〜中等度遅滞、日常会話が可能な例も多数 | 非言語コミュニケーション(ICT機器・手話)の早期導入が鍵 |
現在では、スコアが低くても次世代シーケンサーを用いた網羅的遺伝子パネル検査により、非定型な軽症例が正確に拾い上げられる環境が整っています。「外見からは気づかれにくかった発達のつまずき」に対して、適切な医学的支援と療育プランを早期に提示できるようになった意義は計り知れません。
噂の真偽を徹底検証|「短命」説の医学的根拠と成人期の長期予後
インターネット上の掲示板や知恵袋などでしばしば目にする「コルネリア・デ・ランゲ症候群の患者は短命で成人できない」という記述。この噂は医学的に正しいのでしょうか。結論から言えば、この「短命説」は過去の医療水準に基づく誤った認識です。
かつて本症の乳幼児死亡率が高かった背景には、主として2つの見落とされやすい重篤な合併症が存在していました。1つ目は先天性横隔膜ヘルニアや複雑心奇形の見逃し、そして2つ目が極めて重症化しやすい「胃食道逆流症(GERD)」に伴う誤嚥性肺炎や無呼吸発作です。
小児慢性特定疾病情報センターの集積データおよび海外の大規模コホート研究によると、新生児期から乳児期にかけて適切な外科的介入(噴門形成術や胃瘻造設)や呼吸管理が行われた場合、多くの患者が成人期(40代・50代以上)を安定して迎えていることが証明されています。
成人期に移行した患者が直面する医学的課題は、小児期とは質が異なります。成人例の長期フォローアップでは、以下の4点が重要な健康管理項目となります。
- 慢性胃食道逆流症とバレット食道:成人後も胃酸逆流が持続し、食道潰瘍や食道狭窄、バレット食道癌への移行リスクがあるため定期的な内視鏡検査が推奨されます。
- 難治性てんかんの発症:思春期以降にてんかん発作が顕在化・難治化するケースがあり、抗てんかん薬による継続管理が必要です。
- 骨粗鬆症と側弯症:運動量の低下や栄養吸収障害により、若年期から骨密度が低下しやすいため、整形外科的管理とリハビリテーションが必須となります。
- 知覚過敏と耳鼻科的疾患:慢性中耳炎による難聴の悪化や、痛みを言葉で伝えられないことによる慢性的な苦痛行動の出現です。
生命予後そのものを左右する決定的な要因は遺伝子の型ではなく、「合併症に対する予防的・継続的な医療管理が途切れていないか」という点にあります。成人期を迎える患者が増加した現在、医療の最大の焦点は「寿命の長さ」から「成人期の生活の質(QOL)」へとシフトしています。
【実態検証】発達遅滞と療育支援のリアル|当事者家族が直面する壁と突破口
コルネリア・デ・ランゲ症候群の療育現場において、患者と家族が最も直面しやすい壁が「言葉による意思疎通の困難さ」と「自傷行為・常同行動」です。発語によるコミュニケーションが制限されるケースが多いため、身体の不調や情緒的な不安が特有の行動となって現れます。
患者の手記や親の会の報告では、学齢期や思春期において自分の手を噛む、頭を壁に打ちつけるといった激しい自傷行動に直面し、精神的に追い詰められた体験が数多く語られています。しかし、専門の小児神経科医や療育の現場観察によって明らかになったのは、「自傷行動の多くは、胃潰瘍や中耳炎、歯痛などの身体的激痛を訴えるサインである」という驚くべき事実です。
言葉で「お腹が痛い」「耳が痛い」と言えない子どもたちが、激しい痛みを紛らわせるため、あるいは周囲に異変を伝えるために自傷に及んでいるケースが少なくありません。痛みの原因を医学的に治療することで、長年続いていた激しい自傷が劇的に消失した事例は枚挙にいとまがありません。
また、発達支援の突破口として定着しているのが、代替・拡大コミュニケーション(AAC)の積極的導入です。絵カード交換式コミュニケーションシステム(PECS)や、タブレット端末を活用した視覚支援アプリを用いることで、自分の意志を表現できるようになり、パニックや他害行為が顕著に減少します。早期からの作業療法(OT)、言語聴覚療法(ST)、理学療法(PT)を組み合わせた個別療育計画の立案が、子どもの可能性を最大限に引き出す鍵となります。
制度面では、小児慢性特定疾病医療費助成制度に加え、18歳以降は指定難病(指定難病285)の医療費受給者証を取得することで、成人後も高額な医療費自己負担を大幅に軽減できます。障害児通所支援(児童発達支援・放課後等デイサービス)から成人期の生活介護・就労継続支援へのバトンタッチをいかに円滑に進めるかが、家族の生活防衛における現実的な課題です。

【プロの結論】「孤立しない支援体制」と家族の心理的バウンダリー
家族社会学や臨床心理学の知見から本症に向き合う際、避けて通れないのが「親と子の共依存関係」と「孤立化する介護構造」という深刻なリスクです。医療的ケアや日常的な見守りが必要な重度重複障害児を持つ親、とりわけ母親には、24時間365日のケア負担が極度に偏重しやすい傾向が日本社会には依然として存在します。
「この子の苦しみを理解できるのは自分しかいない」という強い献身の念は尊いものですが、裏を返せば外部の支援者を遠ざけ、親自身の心身を破綻させる危険性をはらんでいます。心理学で言われる「心理的バウンダリー(健全な境界線)」を保ち、「親の人生」と「子どもの人生」を適切に切り分ける視点を持つことが極めて重要です。
レスパイトケア(短期入所サービス)や訪問看護、日中一時支援を「申し訳ないから使わない」のではなく、「子どもが家族以外の人と社会的な信頼関係を築くための訓練」として積極的に活用する意識の転換が求められます。親が健康で笑顔を維持できている環境こそが、感覚過敏で環境の変化に敏感な患者本人にとって最大の安心材料となります。
さらに、思春期から成人期へ移行する過程で小児科から成人診療科へと橋渡しを行う「移行期医療(トランジション)」の専門外来を早い段階で確保しておくことが推奨されます。地域の福祉事業所、基幹相談支援センター、そして家族会(コルネリア・デ・ランゲ症候群親の会など)と早期につながり、多層的なセーフティネットを編み上げておくことが、将来への不安を希望へと変える唯一の道筋です。
【コルネリア デ ランゲ 症候群】に関するよくある質問(FAQ)
Q1:コルネリア・デ・ランゲ症候群は次の子どもや兄弟姉妹へ遺伝しますか?
A1:ほとんどの症例(99%以上)は受精時に偶然生じた「新生突然変異」による孤発例です。両親から次の子どもへ再発するリスクは一般的な確率とほぼ変わらず1%未満と見積もられています。ただし、極めて稀に親の生殖細胞にのみ変異が存在する生殖細胞系列モザイクや、親自身が極めて軽症で変異を保持しているケースもあるため、不安がある場合は臨床遺伝専門医による遺伝カウンセリングを受けることを強く推奨します。
Q2:軽症の場合、成人するまで見過ごされることは本当にあるのでしょうか?
A2:実際に存在します。従来の典型的な四肢奇形や重度知的障害を伴わず、軽度の低身長や小頭症、学習障害、自閉スペクトラム症(ASD)類似の対人コミュニケーションの苦手さのみを呈する非古典的(軽症)タイプの場合、大人になってから原因不明の発達障害として精査され、次世代シーケンサーによる遺伝子解析で初めて診断に至るケースが報告されています。
Q3:公的な医療費助成や手当を受けるための手続きはどうすればよいですか?
A3:18歳未満であれば「小児慢性特定疾病医療費助成」、18歳以上(または満たす条件により申請時)は厚生労働省の「指定難病(指定難病285)」の対象となります。指定医療機関の難病指定医に臨床調査個人票(診断書)を記入してもらい、都道府県の保健所窓口へ申請することで医療費の自己負担割合が軽減されます。また、障害の程度に応じて身体障害者手帳、療育手帳、特別児童扶養手当の受給が可能です。
Q4:早期発見によって知能や運動の発達を改善させることは可能ですか?
A4:遺伝子そのものを修復する根本治療は確立されていませんが、早期発見による対症療法と療育の介入効果は絶大です。乳幼児期からの摂食指導、胃食道逆流症の適切なコントロール、難聴に対する補聴器装用や人工内耳、早期の視覚的コミュニケーション支援(AAC)を行うことで、二次的な発達の遅れや行動障害を大幅に防ぎ、潜在的な能力を最大限に引き出すことができます。
まとめ:今後の動向と家族を支える社会のアップデート
コルネリア・デ・ランゲ症候群を取り巻く医療環境は、かつて言われていた「原因不明の難病」「極めて過酷な予後」という閉塞的な時代を脱し、分子遺伝学的な病態解明と標準化された診療ガイドラインに支えられた時代へと歩みを進めています。2026年現在、コヒーシン複合体のメカニズム解明は創薬研究の領域にも波及しつつあり、将来的な分子標的薬の開発に向けた基礎研究が世界中で続けられています。
診断がついた直後、多くの家族は底知れぬ孤独と恐怖に直面します。しかし、正確な医学的根拠を把握し、早期から医療・福祉の多職種チームと手を取り合うことで、当事者はその子らしい豊かな成長を遂げ、成人期へと歩みを進めることができます。インターネット上の古い情報や極端な噂に惑わされることなく、最新の知見と公的支援をフルに活用しながら、社会全体で患者と家族を温かく支えていく姿勢が求められています。 (出典: コルネリア デ ランゲ 症候群(Yahoo!ニュース))
最新のトレンドや話題のニュースをわかりやすく解説するWebライターです。読者の皆様に役立つ情報を日々お届けしています。
